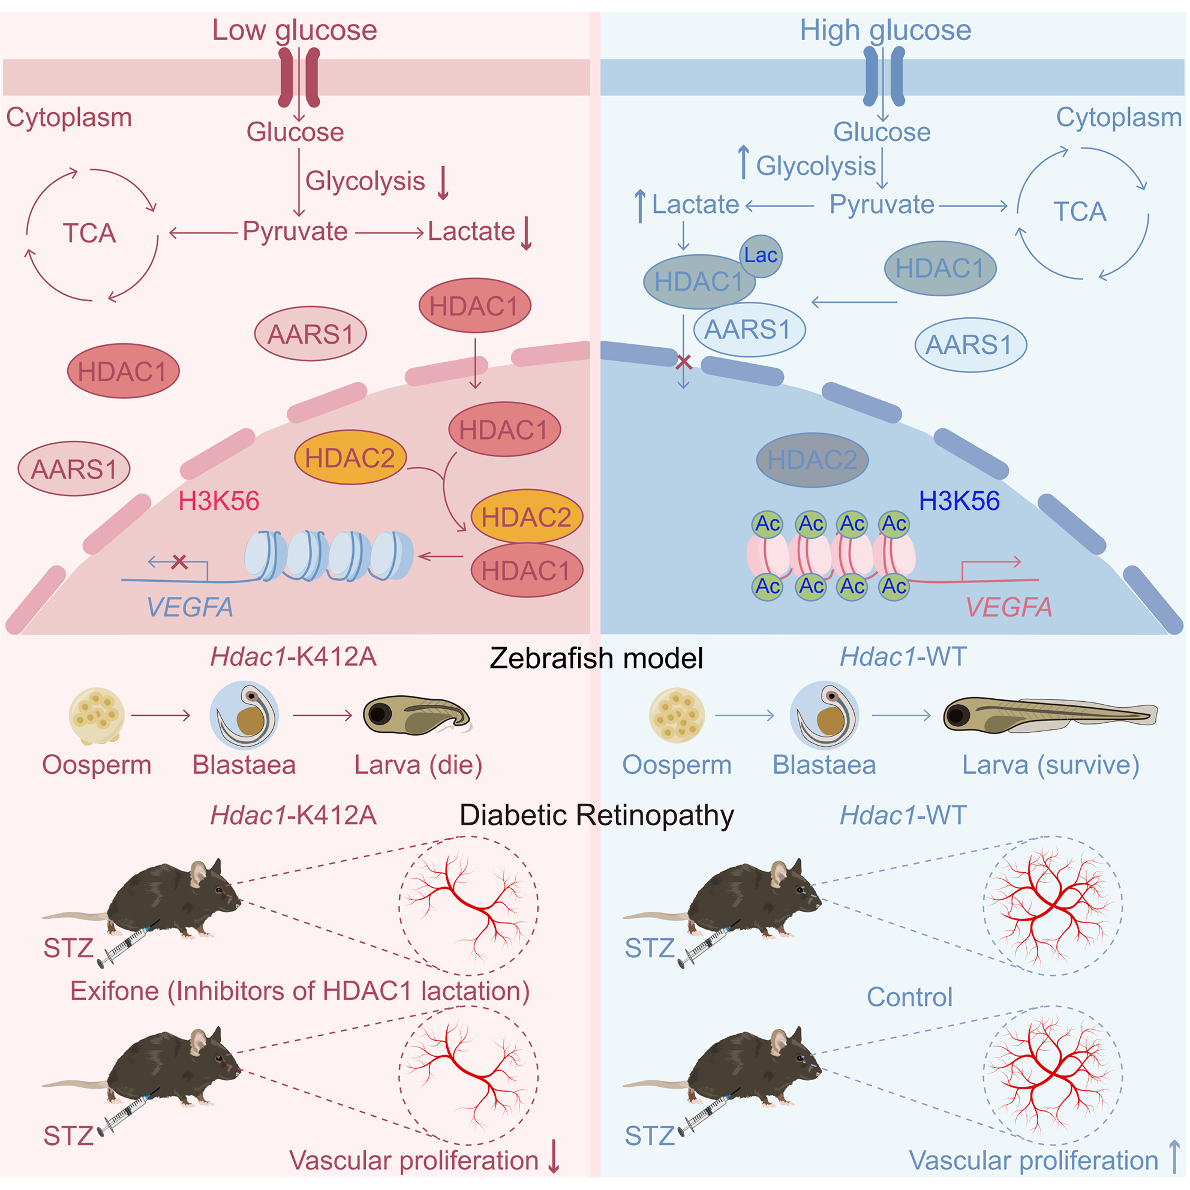
糖尿病视网膜病变(Diabetic Retinopathy, DR)是糖尿病最典型的微血管并发症之一,也是全球致盲的首要原因。其病理核心在于高血糖诱导的代谢重编程与异常血管生成之间的复杂互作。尽管抗VEGF疗法是目前临床主流手段,但仍有大量患者反应不佳或产生耐药。因此,深入解析DR中血管生成的表观遗传调控机制,对于开发更精准的治疗策略至关重要。乳酸化(Lactylation)作为近年发现的新型蛋白质翻译后修饰,为理解代谢与表观遗传的交叉对话提供了全新视角。然而,乳酸化如何在糖尿病视网膜病变中调控血管生成,此前一直不清楚。 近日,南昌大学张春波团队和赣南医科大学钟佳宁/陆辉强团队在Cell Reports上共同发表题为"HDAC1 lactylation drives diabetic retinopathy by orchestrating a pro-angiogenic epigenetic program"的研究论文。该研究首次揭示高血糖通过AARS1介导的HDAC1 K412乳酸化修饰,将HDAC1 trapping在细胞质中,解除其对H3K56ac-VEGFA转录轴的抑制,从而驱动病理性视网膜血管生成。遗传阻断HDAC1 K412乳酸化可保护小鼠抵抗糖尿病视网膜病变,而小分子化合物exifone通过抑制该通路展现出治疗潜力。该工作确立了HDAC1乳酸化作为代谢性-表观遗传性开关在糖尿病血管并发症中的关键作用。 研究团队通过代谢组学与乳酸化蛋白质组学发现,高糖刺激可显著增强糖酵解,使蛋白乳酸化水平整体升高,其中HDAC1的K412位点乳酸化最为显著。机制解析显示,AARS1和HDAC2分别作为“书写酶”和“擦除酶”调控该修饰。乳酸化发生后,HDAC1从细胞核移位至细胞质,导致核内H3K56乙酰化水平升高,进而激活血管内皮生长因子VEGFA的转录,推动内皮细胞增殖和血管生成。体内实验证实,携带HDAC1 K412突变的斑马鱼出现严重血管发育缺陷;同样突变的小鼠在糖尿病条件下,视网膜新生血管明显减少,血管渗漏显著降低,证明该位点乳酸化是糖尿病视网膜病变的关键因素。进一步研究发现,小分子化合物Exifone能结合HDAC1 K412位点附近,剂量依赖性地抑制其乳酸化,降低H3K56ac和VEGFA表达,并在动物模型和鸡胚血管生成实验中显著抑制异常血管形成。这表明,靶向HDAC1乳酸化有望成为治疗糖尿病视网膜病变等血管疾病的重要策略。 图1 HDAC1乳酸化驱动糖尿病视网膜病变的示意图 本研究首次揭示了HDAC1乳酸化作为一个关键的代谢-表观遗传开关,在糖尿病视网膜病变中介导病理性血管生成的完整机制链条。该研究解决了HDAC1在血管生成中"上下文依赖性"作用这一长期存在的悖论:非乳酸化HDAC1发挥抗血管生成作用,而乳酸化的HDAC1则被trapping在细胞质中,转而促进血管生成。这一发现为理解糖尿病血管并发症的表观遗传调控提供了全新框架。 南昌大学张春波(Chunbo Zhang)、赣南医科大学陆辉强(Huiqiang Lu)和赣南医科大学钟佳宁(Jianing Zhong)为共同通讯作者。